Doença causada por proteínas anormais afeta o cérebro, apresenta evolução acelerada e ainda não possui tratamento capaz de interromper sua progressão
Bom Dia SC – A Doença de Creutzfeldt-Jakob (DCJ) está entre as enfermidades neurológicas mais raras e de evolução mais rápida. Classificada como uma doença priônica, a condição provoca uma degeneração progressiva do cérebro e pode comprometer, em pouco tempo, memória, coordenação motora, linguagem, comportamento e outras funções neurológicas.
Embora seja pouco frequente, a DCJ chama atenção pela velocidade com que os sintomas podem evoluir. No Brasil, dados do Ministério da Saúde mostram que, entre 2005 e 2021, foram registradas 1.576 notificações de casos suspeitos da doença. Desse total, 547 foram confirmados.
Os registros se concentraram principalmente nas regiões Sul, Sudeste e Nordeste. São Paulo reuniu 512 notificações, o equivalente a 32,5% do total, seguido pelo Paraná, com 189 registros (12%), e Minas Gerais, com 158 (10%). A faixa etária mais atingida foi a de pessoas entre 55 e 74 anos, que correspondeu a 60,2% dos casos suspeitos.
O que é a Doença de Creutzfeldt-Jakob
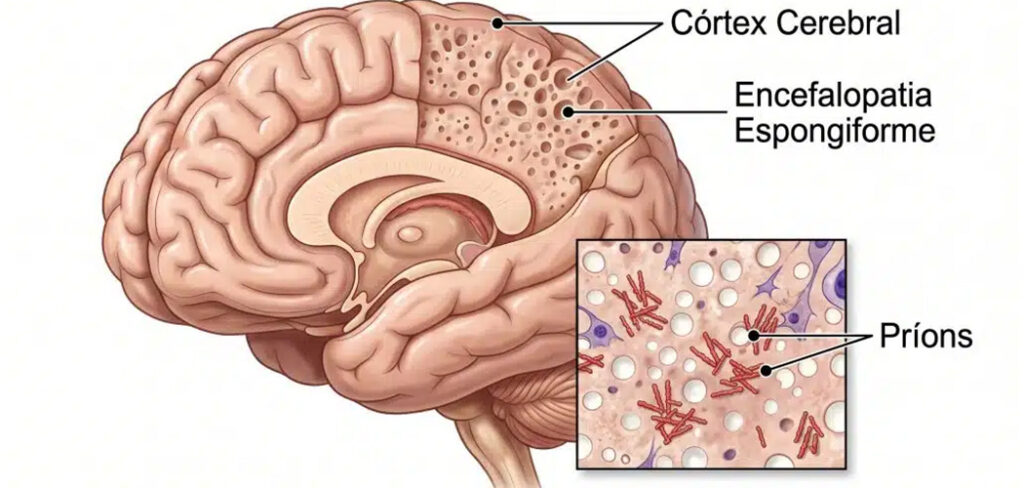
A DCJ pertence ao grupo das encefalopatias espongiformes transmissíveis e é provocada por príons. Diferentemente de vírus e bactérias, os príons não são organismos vivos. São proteínas que apresentam uma conformação anormal e podem induzir outras proteínas a adquirir a mesma estrutura, desencadeando danos progressivos no tecido cerebral.
Uma característica importante dessas partículas é a elevada resistência a determinados processos físicos e químicos. Essa particularidade ajuda a explicar por que protocolos específicos de biossegurança são necessários em situações nas quais possa existir risco de exposição a material contaminado.
Segundo o neurologista Edson Issamu, da Rede de Hospitais São Camilo, existem três formas clínicas principais da doença: esporádica, hereditária e iatrogênica.
A forma esporádica é a mais comum e responde por aproximadamente 85% dos casos confirmados. Nesses episódios, não é identificada uma causa ou fonte infecciosa conhecida. Já a forma hereditária representa cerca de 5% a 15% dos casos e está associada a mutações no gene PRNP.
A terceira forma é a iatrogênica, considerada extremamente rara e responsável por menos de 1% dos casos conhecidos. Ela está relacionada a situações específicas de exposição à proteína priônica anormal durante determinados procedimentos médicos.
Sintomas podem começar de maneira inespecífica
Um dos desafios relacionados à DCJ é que os primeiros sinais não são necessariamente exclusivos da doença. Alterações de memória, dificuldade de concentração, mudanças de comportamento e outros sintomas neurológicos podem estar presentes em diferentes condições.
Entre as manifestações descritas estão demência, perda de memória, tremores, falta de coordenação motora, ataxia, alterações da linguagem, distúrbios visuais e espasmos musculares. Também podem surgir mudanças comportamentais e psiquiátricas.
Sintomas como dor de cabeça, fadiga, sonolência e perda de apetite também podem ocorrer. Conforme a doença avança, o paciente pode apresentar insônia, depressão, crises epilépticas, paralisia facial e comprometimento cada vez maior das habilidades psicomotoras.
O aspecto que mais chama atenção, entretanto, é a velocidade da evolução. A deterioração das funções neurológicas ocorre de maneira acelerada, levando à perda progressiva da autonomia e à necessidade crescente de assistência.
Diagnóstico exige investigação especializada
A identificação da DCJ pode ser complexa justamente porque os sintomas iniciais podem se confundir com manifestações de outras doenças neurológicas e diferentes tipos de demência.
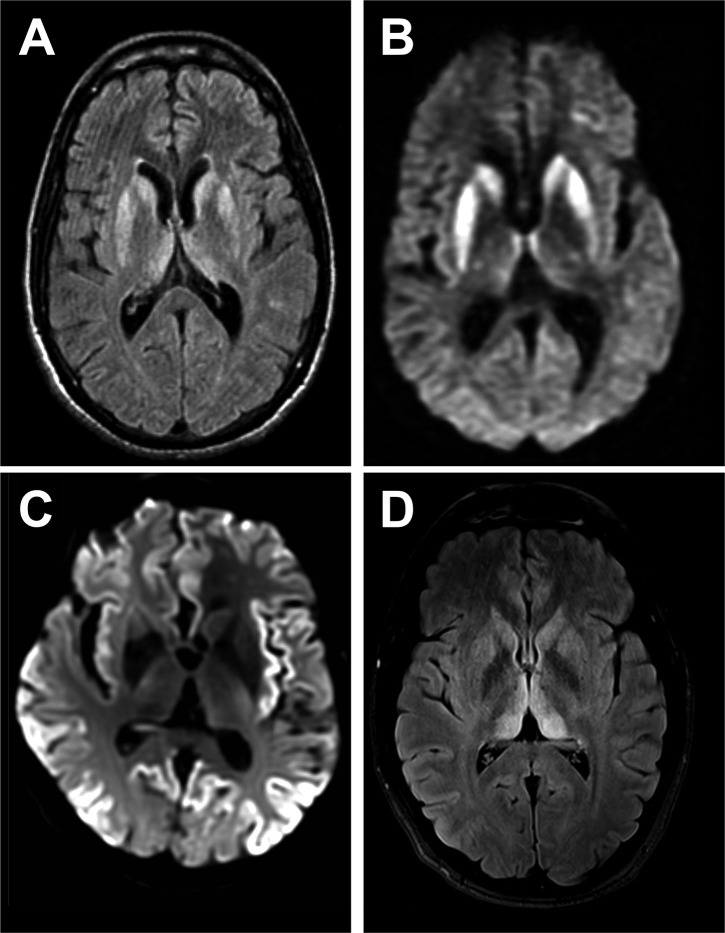
A investigação médica pode incluir exames como eletroencefalograma, ressonância magnética, tomografia computadorizada e análise do líquido cefalorraquidiano, conhecido como líquor. Testes genéticos também podem ser indicados quando existe suspeita de alterações relacionadas ao gene PRNP.
A confirmação definitiva da doença, porém, depende da identificação das alterações características no tecido cerebral. Para isso, podem ser analisados fragmentos do cérebro obtidos por biópsia ou, em determinadas situações, por meio de necropsia.
Essa diferença entre investigação e confirmação é importante. Um paciente pode apresentar características clínicas e exames compatíveis com a doença, mas a confirmação definitiva envolve critérios específicos relacionados à identificação da proteína priônica patogênica e das alterações provocadas no cérebro.
DCJ não é transmitida pelo convívio cotidiano
Apesar do caráter infeccioso dos príons em determinadas circunstâncias, a DCJ não é considerada uma doença transmitida pelo contato social ou casual.
Abraçar, beijar, manter relações sexuais ou compartilhar objetos e utensílios do cotidiano com uma pessoa diagnosticada não representa uma forma conhecida de transmissão da doença. Por isso, o diagnóstico não deve ser associado ao isolamento social do paciente.
As medidas preventivas estão principalmente relacionadas à rara forma iatrogênica. Nesses casos, protocolos rigorosos de biossegurança são fundamentais, incluindo cuidados específicos com equipamentos de proteção, limpeza, desinfecção e esterilização de instrumentos utilizados em procedimentos médicos.
Não existe tratamento capaz de interromper a doença
Atualmente, não há tratamento capaz de modificar ou interromper a evolução da DCJ. A abordagem médica é direcionada principalmente ao controle dos sintomas e das complicações, além da oferta de cuidados que proporcionem conforto e qualidade de vida dentro das possibilidades clínicas.
De acordo com dados do Ministério da Saúde, aproximadamente 90% das pessoas acometidas pela doença evoluem para óbito em até um ano. A velocidade da progressão faz com que o planejamento dos cuidados seja necessário desde os estágios iniciais.
Nesse contexto, a assistência precisa considerar não apenas os aspectos neurológicos, mas também questões nutricionais, físicas, psicológicas e sociais. O acompanhamento pode envolver diferentes profissionais de saúde e deve ser adaptado à evolução de cada paciente.
Família também precisa de acompanhamento
A rápida perda de capacidades cognitivas e motoras pode representar um impacto significativo para familiares e cuidadores. Por isso, o cuidado com a pessoa diagnosticada deve incluir também atenção às necessidades emocionais e práticas daqueles que participam da assistência.
Para Edson Issamu, o acompanhamento multidisciplinar e individualizado é fundamental diante da progressão acelerada da doença. O planejamento dos cuidados permite organizar a assistência, controlar sintomas e antecipar necessidades que podem surgir com a perda gradual das funções neurológicas.
A continuidade do atendimento também pode envolver o ambiente domiciliar, especialmente nos estágios em que o paciente passa a depender de auxílio para atividades básicas.
Uma doença rara que exige informação e cuidado
A Doença de Creutzfeldt-Jakob permanece como uma condição rara, grave e de evolução particularmente rápida. Apesar dos avanços na investigação neurológica, ainda existem desafios importantes relacionados à compreensão dos mecanismos dos príons, ao diagnóstico e ao desenvolvimento de tratamentos capazes de modificar o curso da enfermidade.
O conhecimento sobre os sintomas e a procura por avaliação médica diante de alterações neurológicas progressivas são importantes para que outras possibilidades diagnósticas sejam investigadas e para que o paciente receba o cuidado adequado.
Mais do que uma doença de baixa incidência, a DCJ representa um quadro que exige atuação especializada, protocolos de segurança e uma abordagem humanizada. Diante da ausência de tratamento curativo, o suporte ao paciente e à família assume papel central na assistência, especialmente em razão da rápida evolução das limitações neurológicas.
Com informações da Assessoria de Imprensa Hospital São Camilo